 Équipe Figwise
Un cladogramme et un arbre phylogénétique peuvent montrer exactement le même schéma de ramification. La différence se trouve dans les branches. Dans un cladogramme, la longueur des branches ne porte absolument aucune information. Dans un arbre mis à l’échelle, la longueur des branches est une donnée — soit une variation génétique, soit le temps.
Cette seule règle fixe la limite de ce que vous pouvez affirmer à partir d’un diagramme. La plupart des pages consacrées à ce sujet s’arrêtent là, et plusieurs se trompent pour la suite : elles affirment que les cladogrammes proviennent de caractères et que les arbres phylogénétiques proviennent d’ADN. Les deux peuvent être construits à partir de l’un ou de l’autre.
Voici plutôt la partie utile : un test en trois vérifications pour déterminer quel arbre vous avez sous les yeux, quatre étapes pour le lire et les six erreurs d’interprétation qui reviennent le plus souvent dans les réponses d’examen et les premières versions d’articles.
La différence en une règle
La longueur d’une branche signifie quelque chose, ou rien du tout. Tout le reste en découle.
| Cladogramme | Phylogramme | Chronogramme (arbre temporel) | |
|---|---|---|---|
| Longueur des branches | Aucune signification | Quantité de variation | Temps écoulé |
| Barre d’échelle ou axe | Aucun | « 0.05 substitutions par site » | « Ma », « Myr », années |
| Extrémités | Toutes alignées sur une même ligne | Irrégulières | Alignées si chaque échantillon provient d’aujourd’hui, décalées si les échantillons sont datés |
| Ce que vous pouvez affirmer | Ordre des ramifications uniquement | Ordre et quantité de variation | Ordre et dates |
Le guide introductif en accès libre de T. Ryan Gregory énonce clairement la règle du cladogramme : « la longueur des branches individuelles d’un cladogramme ne transmet absolument aucune information ». Les phylogrammes, en revanche, montrent des longueurs de branches « proportionnelles à une mesure de la divergence » et « comprennent généralement une barre d’échelle ».
Remarquez ce que cette source considère comme une divergence : des comparaisons de séquences d’ADN ou de caractères physiques. Le type de données n’est donc pas la ligne de partage.
Un arbre de parcimonie fondé sur des mesures osseuses peut être un phylogramme. Un arbre issu d’un génome peut être représenté comme un simple cladogramme. Ce qui compte, c’est de savoir si la personne qui l’a dessiné a mis les branches à l’échelle.
Trois vérifications pour savoir lequel vous avez sous les yeux
Faites ces vérifications dans l’ordre. En dix secondes, vous saurez quelles conclusions le diagramme autorise.
- Recherchez une barre d’échelle ou un axe. Une courte barre marquée
0.05indique des substitutions par site. Un axe en Ma ou Myr indique le temps. Pas de barre ni d’axe ? Traitez le diagramme comme un cladogramme et n’affirmez rien sur les quantités. - Regardez les extrémités. Des extrémités irrégulières indiquent que les branches sont mises à l’échelle d’une grandeur quelconque — une variation si la barre est graduée en substitutions, des dates si l’axe est gradué en années. Des extrémités alignées indiquent soit un cladogramme, soit un arbre temporel d’échantillons actuels ; il faut donc encore vérifier le point 1 pour les départager.
- Lisez la ligne de méthode dans la légende. « Maximum de vraisemblance, GTR+G, 1000 réplicats bootstrap » décrit un arbre avec de vraies longueurs de branches. « Consensus strict de 12 arbres également parcimonieux » signifie généralement que vous regardez uniquement la topologie.
C’est au point 2 que les erreurs sont les plus fréquentes, dans les deux sens. Les extrémités alignées donnent l’impression qu’il n’y a « aucune information de longueur », mais un arbre temporel d’espèces vivantes possède aussi des extrémités alignées, puisque tous les échantillons proviennent d’aujourd’hui. Et des extrémités irrégulières n’indiquent pas toujours un phylogramme : les arbres calibrés par des fossiles et les arbres d’échantillons collectés à des dates différentes décalent leurs extrémités selon des unités de temps. C’est l’échelle qui tranche : substitutions par site ou années.
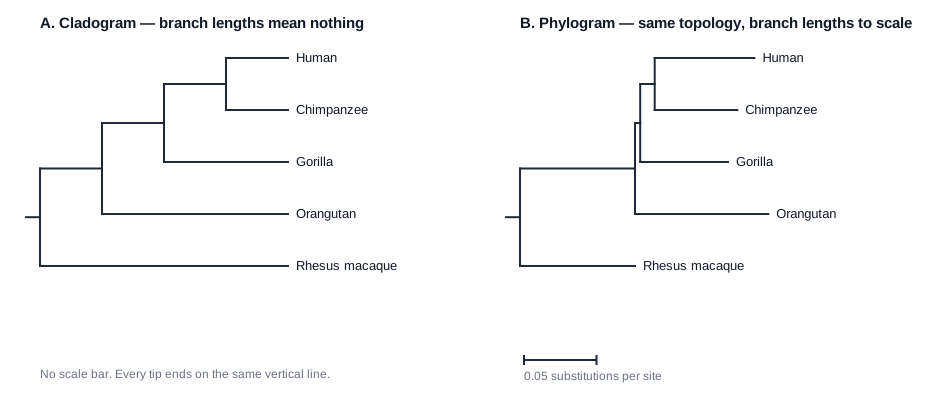
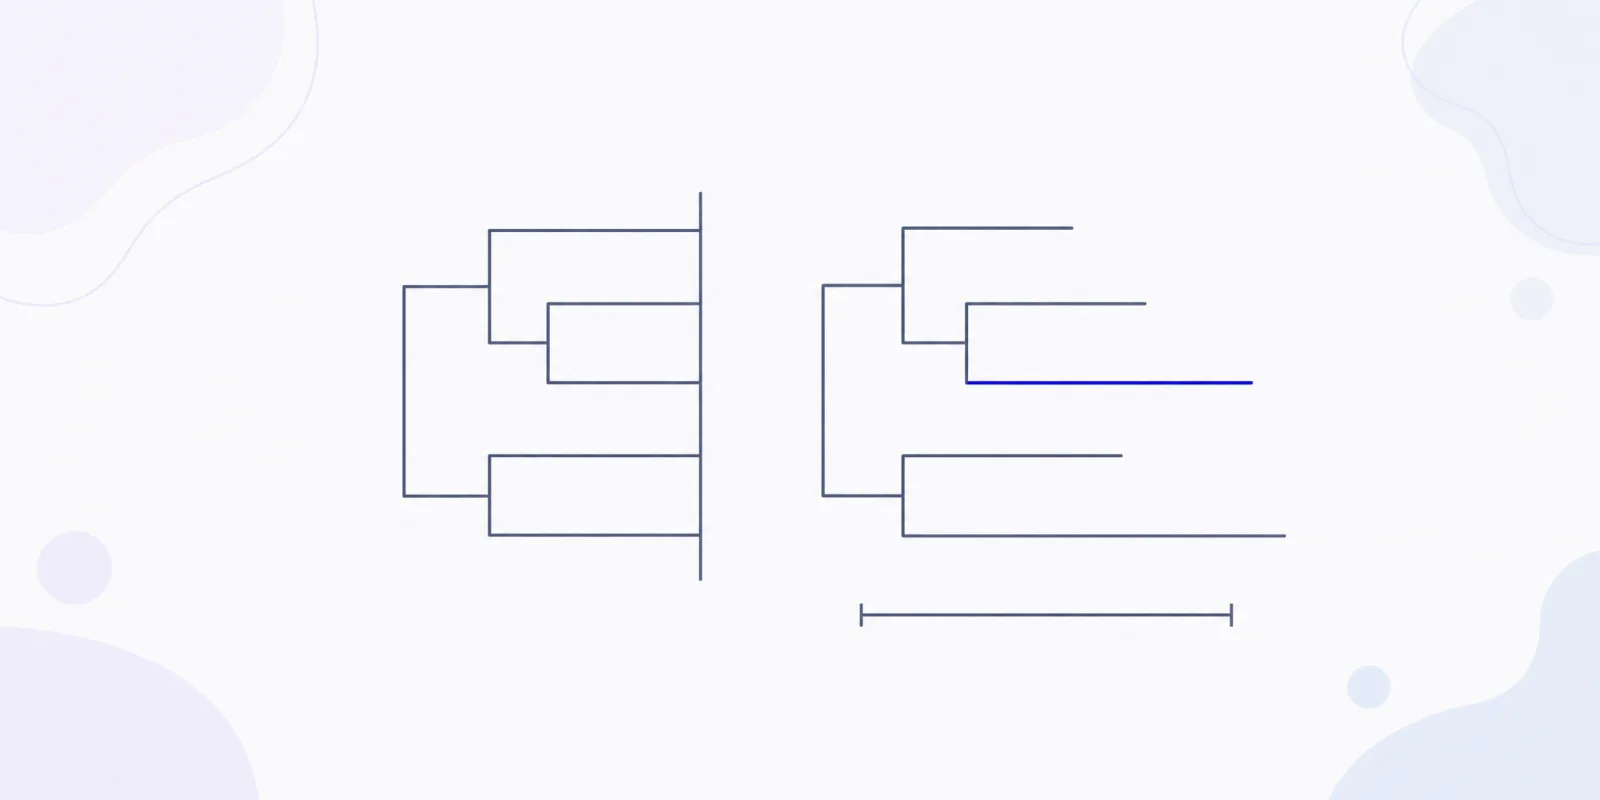
Même topologie, deux représentations. Les deux panneaux proviennent d’un seul arbre neighbor-joining que j’ai construit pour cet article à partir de la séquence codante du cytochrome b de cinq génomes mitochondriaux RefSeq : humain (NC_012920.1), chimpanzé (NC_001643.1), gorille (NC_011120.1), orang-outan (NC_002083.1) et macaque rhésus (NC_005943.1). Les distances sont corrigées selon Jukes-Cantor ; la racine se trouve au milieu de la branche du macaque.
Ce que compte réellement une branche mise à l’échelle
Les unités d’un phylogramme sont généralement des substitutions par site. Une barre de 0.05 représente environ cinq changements pour cent positions alignées. Pour obtenir la divergence totale entre deux extrémités, additionnez toutes les branches du chemin qui va d’une extrémité jusqu’à leur ancêtre commun, puis remonte jusqu’à l’autre extrémité.
Deux avertissements avant de faire ce calcul sur un diagramme réel. Les pourcentages du tableau ci-dessous sont des différences brutes, tandis que les branches représentées sont corrigées selon Jukes-Cantor ; les deux ne coïncideront donc pas. Et la racine se trouve ici au milieu de la branche du macaque, ce qui divise cette branche en deux sur le diagramme.
Voici les vrais nombres correspondant au diagramme ci-dessus. Le gène du cytochrome b compte 1,141 bases chez les cinq primates, sans lacunes à gérer lors de l’alignement :
| Paire | Sites différents (sur 1,141) | Pourcentage |
|---|---|---|
| Humain vs chimpanzé | 132 | 11.6% |
| Humain vs gorille | 142 | 12.5% |
| Chimpanzé vs gorille | 137 | 12.0% |
| Humain vs macaque rhésus | 241 | 21.1% |
Deux constats ressortent de ce tableau. L’humain et le chimpanzé forment la paire la plus proche, ce qui correspond à l’ordre de ramification généralement accepté.
Et la branche humaine du panneau B (0.069) est plus longue que la branche du chimpanzé (0.057) : ce gène a donc accumulé davantage de changements sur notre lignée depuis la divergence. C’est une conclusion que seul un phylogramme permet de tirer. Le panneau A présente la même topologie, mais ne permet pas de l’étayer.
Les arbres temporels fonctionnent à l’inverse. Ils placent des dates sur les nœuds et masquent les différences de taux, de sorte que vous pouvez lire « ces deux lignées ont divergé il y a environ 6 millions d’années », mais pas « cette lignée a évolué plus vite ». Les taux varient entre les lignées, alors ne lisez jamais la longueur de branche d’un phylogramme comme un temps écoulé.
Lire n’importe quel arbre en quatre étapes
1. Trouver la racine, puis le groupe externe
La racine est le point le plus profond du diagramme ; c’est elle qui transforme un réseau de relations en histoire. On enracine les arbres avec un groupe externe : un groupe situé en dehors de l’ensemble qui vous intéresse, mais suffisamment proche pour s’aligner avec lui. Le guide de Gregory précise que les espèces du groupe externe sont « nécessaires pour enraciner un arbre évolutif ».
Choisissez le groupe apparenté le plus proche qui reste clairement extérieur à votre groupe. Trop proche, il appartient à votre groupe ; trop éloigné, sa longue branche attire la racine au mauvais endroit. Dans mon diagramme, le macaque joue ce rôle pour les quatre grands singes.
Attention au vocabulaire : la branche menant au groupe externe est souvent qualifiée de « basale », et Gregory déconseille ce terme, car les lecteurs lui donnent le sens de primitif ou d’ancestral. Le macaque n’est l’ancêtre d’aucune autre espèce de cet arbre. C’est une espèce actuelle qui a derrière elle autant d’histoire évolutive.
2. Lire les nœuds internes comme des ancêtres, pas comme des espèces
Chaque nœud interne représente une population ancestrale qui s’est divisée en deux. Il ne représente ni l’un ni l’autre de ses descendants. L’erreur classique consiste à dire que les baleines et les hippopotames sont des groupes frères, ce qui ne signifie pas que l’ancêtre de la baleine était un hippopotame. Les premières baleines fossiles comme Pakicetus ne ressemblent en rien à un hippopotame.
La même logique répond à la question récurrente sur les humains et les chimpanzés. Nous ne descendons pas des chimpanzés. Nous partageons un nœud avec eux.
3. Nommer les groupes frères
Deux extrémités constituent des groupes frères lorsqu’elles se rejoignent à un nœud auquel rien d’autre ne se rattache. L’humain et le chimpanzé forment un groupe frère dans le diagramme. Le gorille est le groupe frère de l’ensemble humain-plus-chimpanzé, et non de l’un des deux pris isolément.
Exprimez la parenté à voix haute en termes de nœuds et la plupart des confusions disparaîtront : la paire qui possède le nœud partagé le plus récent est la paire la plus étroitement apparentée. Understanding Evolution de Berkeley énonce la règle ainsi : « l’ascendance commune est la monnaie de la parenté évolutive ».
4. Vérifier les valeurs de support avant de faire confiance à un nœud
Les nombres placés à côté d’une branche indiquent la reproductibilité de cette branche, et non son âge ni sa justesse. Les seuils dépendent de la méthode utilisée pour les produire et ne sont pas interchangeables :
- Bootstrap standard (BS) tend à être conservateur. Dans l’article sur l’ultrafast bootstrap, une valeur de bootstrap standard de 80% donne déjà une probabilité de 0.95 d’être correcte, et les auteurs indiquent qu’il est largement admis de considérer comme fiables les séparations à 80% ou plus. La règle empirique plus ancienne et moins stricte, 70%, remonte au test de 1993 de Hillis et Bull dans Systematic Biology 42:182–192.
- Bootstrap ultrarapide (UFBoot) est presque non biaisé, si bien que ses valeurs sont plus élevées pour une même branche. La FAQ d’IQ-TREE indique de « ne commencer à se fier à une branche que si son support est >= 95% » et avertit qu’il ne faut pas comparer directement BS% et UFBoot%.
- SH-aLRT s’utilise avec UFBoot ; la même page suggère 80% ou plus et considère une branche comme solide lorsque SH-aLRT ≥ 80% et UFBoot ≥ 95%.
- Probabilité a posteriori bayésienne va de 0 à 1, et 0.95 est le seuil habituel. Interprétez-la avec prudence : Suzuki, Glazko et Nei ont montré que ces valeurs peuvent être trop élevées.
Si un nœud ne porte aucun nombre, le diagramme ne vous dit rien sur son support. Ne fondez pas un argument dessus.
Les termes indispensables, une ligne chacun
- Clade — un ancêtre et tous ses descendants, vivants ou éteints.
- Groupe monophylétique — un clade. Rien ne manque, rien de plus.
- Groupe paraphylétique — un ancêtre et certains de ses descendants. Les « reptiles » sans les oiseaux en sont le cas classique.
- Topologie — le seul schéma de ramification, débarrassé des longueurs.
- Polytomie — un nœud avec trois lignées descendantes ou plus au lieu de deux, ce qui signifie généralement que les données n’ont pas permis de résoudre l’ordre.
- Support de branche — un score de reproductibilité associé à une branche, comme une valeur de bootstrap.
Six façons de mal lire les arbres
Utilisez cette liste pour vérifier votre propre lecture d’un diagramme.
- Lire d’une extrémité à l’autre. Si l’on vous demande si une grenouille est plus proche d’un poisson ou d’un humain, la plupart des lecteurs choisissent le poisson parce qu’il se trouve juste à côté. C’est faux : les grenouilles et les humains sont tous deux des tétrapodes, et tous deux sont également apparentés aux poissons téléostéens. L’ordre des extrémités n’a pas de sens, car chaque nœud peut être librement pivoté — Gregory compare un arbre au mobile d’un bébé.
- Interpréter la lecture de gauche à droite comme un progrès. Rien dans un arbre n’est plus avancé qu’autre chose. La page de Berkeley sur les arbres, pas les échelles fait remonter cette habitude à la Grande Chaîne de l’Être et souligne que la lignée dessinée à gauche est arbitraire.
- Prendre des espèces vivantes pour les ancêtres les unes des autres. Toutes les extrémités d’un arbre normal sont contemporaines. Aucune n’a donné naissance à une autre.
- Compter les nœuds pour classer la parenté. Le nombre de nœuds change lorsque vous ajoutez ou retirez des taxons. Dans le cas présenté par Berkeley, trois nœuds séparent les amphibiens et les échinodermes jusqu’à ce que vous ajoutiez les requins, puis il y en a quatre — alors que leur parenté réelle n’a pas changé.
- Lire une longue branche comme « il ne s’est rien passé ». Une longue branche sans nœud représente une lignée sans divergence enregistrée, et non une lignée qui a cessé d’évoluer. L’erreur inverse est tout aussi fréquente : les changements ne se produisent pas uniquement aux nœuds.
- Lire l’espacement sur un cladogramme. Grands écarts, petits écarts, longues branches, courtes branches — sur un cladogramme, rien de tout cela n’est une donnée.
De vrais arbres pour s’entraîner
- Construction SARS-CoV-2 de Nextstrain propose un commutateur Branch Length avec deux réglages, TIME et DIVERGENCE. Basculez-le et observez une même topologie se redessiner d’abord comme un arbre temporel, puis comme un phylogramme. C’est la manière la plus rapide de sentir la différence.
- Diagramme 8 de Gregory présente côte à côte une même topologie sous forme de cladogramme, de phylogramme et d’arbre ultramétrique, en expliquant le raisonnement.
- Common Tree de NCBI construit un arbre à partir d’une liste d’espèces en utilisant la taxonomie de NCBI. Comme la taxonomie ne comporte pas de longueurs de branches, le résultat est une topologie — un cladogramme.
- TimeTree répond à l’autre question : il renvoie les dates de divergence publiées pour une paire d’espèces, ce qui relève du chronogramme.
Alors, lequel tracer ?
Tracez l’arbre qui correspond à l’affirmation de votre légende de diagramme.
- Ordre des événements uniquement — un cladogramme est honnête et facile à lire.
- Une lignée a davantage changé — vous avez besoin de branches mises à l’échelle et d’une barre d’échelle.
- Dates des divergences — vous avez besoin d’un axe temporel et de valeurs de support sur les nœuds qui portent votre argument.
Quel que soit votre choix, le fonctionnement repose sur les mêmes trois éléments : une topologie, des longueurs de branches facultatives et des étiquettes. Notre phylogenetic tree generator accepte une chaîne Newick ou une simple liste d’espèces et exporte en SVG ou PNG. Fournissez-lui un Newick sans longueurs et vous obtenez un véritable cladogramme : des extrémités alignées, aucune barre d’échelle et aucune information implicite que vos données ne permettent pas de soutenir. Si l’arbre devient l’un des panneaux d’un diagramme de synthèse, le graphical abstract maker s’occupe de cette mise en page.
Un point à régler avant la soumission : si une partie de votre diagramme provient d’un outil d’IA, vérifiez ce que votre revue cible exige de déclarer. Nous avons rassemblé les règles en vigueur dans diagrammes générés par l’IA et politiques des revues.
FAQ
Un cladogramme est-il un arbre phylogénétique ?
Il s’agit d’un type d’arbre phylogénétique — celui qui montre uniquement l’ordre des ramifications. De nombreux biologistes utilisent ces termes indifféremment, ce qui explique précisément pourquoi il vaut mieux effectuer les trois vérifications ci-dessus plutôt que de faire confiance à l’étiquette de la légende.
Les cladogrammes montrent-ils le temps ?
Non. Ni la longueur des branches, ni l’espacement, ni l’ordre des extrémités. Si un diagramme ne comporte ni axe ni barre d’échelle, il ne formule aucune affirmation sur le temps ou la quantité de variation.
Comment choisir un groupe externe ?
Choisissez le groupe apparenté le plus proche dont tout le monde s’accorde à dire qu’il est extérieur à votre groupe interne et que vous pouvez aligner de manière fiable. Vérifiez ensuite qu’il ne se retrouve pas à l’intérieur du groupe interne — si c’est le cas, votre groupe interne n’était pas celui que vous pensiez.
Quelle valeur de bootstrap est suffisante ?
Pour le bootstrap standard, 80% ou plus est le seuil habituel, 70% étant un seuil plus ancien et plus faible. Pour le bootstrap ultrarapide, utilisez 95%. Ne placez jamais une valeur UFBoot et une valeur de bootstrap standard sur la même échelle.
Deux espèces sont côte à côte aux extrémités. Sont-elles proches parentes ?
Pas nécessairement. Faites pivoter n’importe quel nœud et l’ordre des extrémités change, tandis que l’arbre reste identique. Suivez les deux extrémités jusqu’au nœud où elles se rejoignent et comparez ce nœud aux autres possibilités. C’est le seul test.