 Equipo Figwise
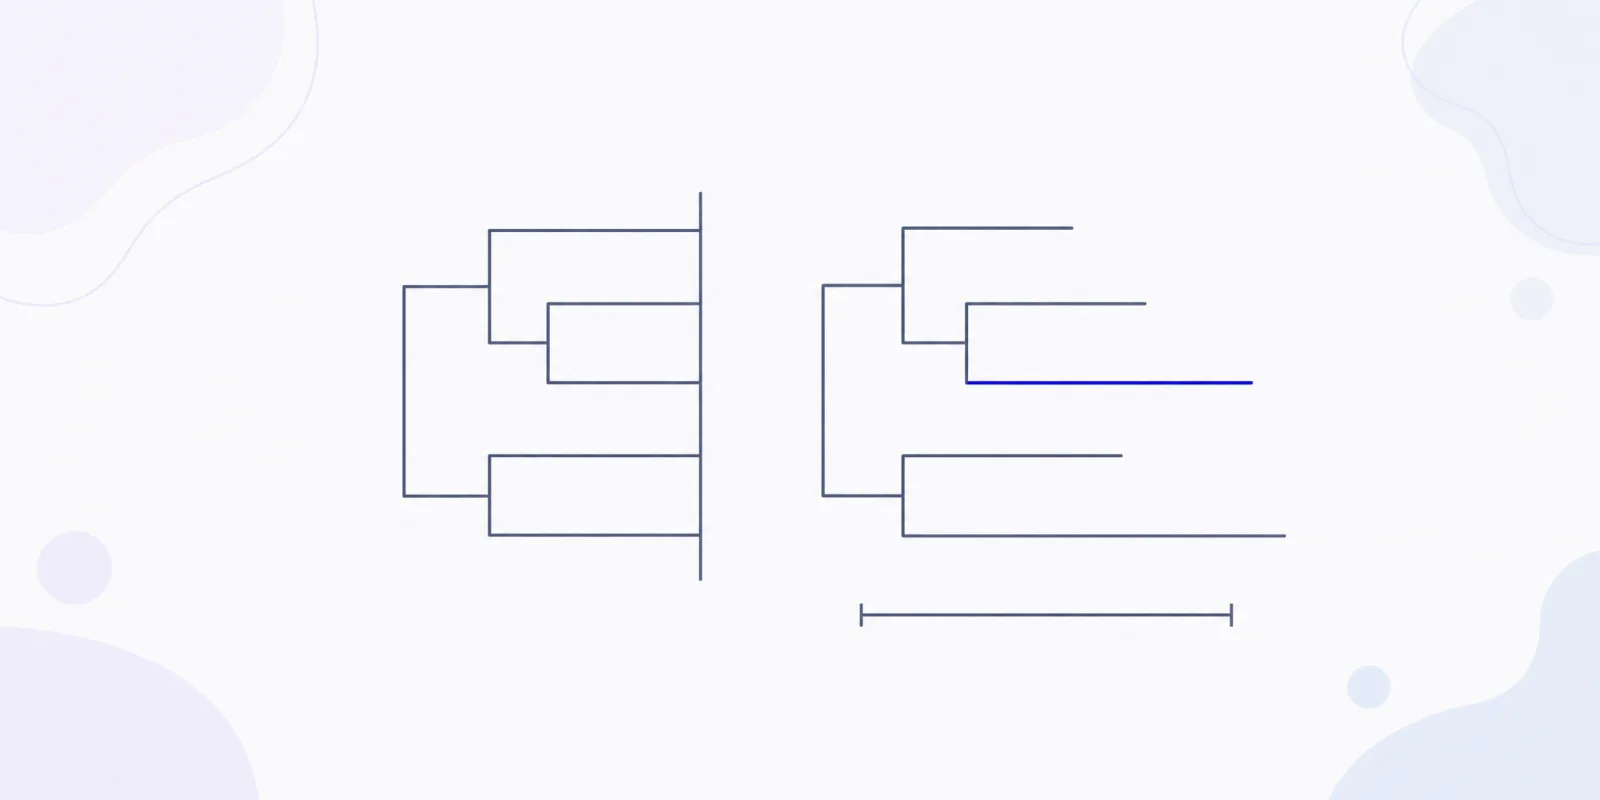
Un cladograma y un árbol filogenético pueden mostrar exactamente el mismo patrón de ramificación. La diferencia está en las ramas. En un cladograma, la longitud de las ramas no transmite información alguna. En un árbol escalado, la longitud de las ramas es un dato: ya sea cambio genético o tiempo.
Esa única regla fija el límite de lo que puedes afirmar a partir de una figura. La mayoría de las páginas sobre este tema se detienen ahí, y varias se equivocan en el resto: dicen que los cladogramas provienen de rasgos y los árboles filogenéticos de ADN. Ambos pueden construirse a partir de cualquiera de los dos.
Esta es la parte útil en su lugar: una prueba de tres comprobaciones para saber qué árbol tienes delante, cuatro pasos para leerlo y las seis malas lecturas que más aparecen en respuestas de exámenes y borradores de artículos.
La diferencia en una regla
La longitud de las ramas o significa algo o no significa nada. Todo lo demás se deriva de eso.
| Cladograma | Filograma | Cronograma (árbol temporal) | |
|---|---|---|---|
| Longitud de las ramas | Sin significado | Cantidad de cambio | Tiempo transcurrido |
| Barra de escala o eje | Ninguna | "0.05 sustituciones por sitio" | "Ma", "Myr", años |
| Extremos | Todos alineados en una línea | Desiguales | Alineados si todas las muestras son actuales, escalonados si las muestras tienen fechas |
| Lo que puedes afirmar | Solo el orden de ramificación | El orden más la cantidad de cambio | El orden más las fechas |
El manual de acceso abierto de T. Ryan Gregory expone la regla del cladograma sin rodeos: "las longitudes de las ramas individuales en un cladograma no transmiten información alguna". Los filogramas, en cambio, muestran longitudes de ramas "proporcionales a alguna medida de divergencia" y "suelen incluir una barra de escala".
Observa lo que esa fuente considera divergencia: comparaciones de secuencias de ADN o de rasgos físicos. Así que el tipo de datos no es la línea divisoria.
Un árbol de parsimonia a partir de mediciones óseas puede ser un filograma. Un árbol a partir de un genoma puede dibujarse como un cladograma desnudo. Lo que importa es si quien lo dibujó escaló las ramas.
Tres comprobaciones para saber cuál tienes delante
Hazlas en orden. En diez segundos sabrás qué puede decirte la figura.
- Busca una barra de escala o un eje. Una barra corta etiquetada como
0.05significa sustituciones por sitio. Un eje en Ma o Myr significa tiempo. ¿Sin barra y sin eje? Trata la figura como un cladograma y no afirmes nada sobre cantidades. - Mira los extremos. Extremos desiguales significan que las ramas están escaladas a algo: cambio si la barra indica sustituciones, fechas si el eje indica años. Extremos alineados significan o un cladograma o un árbol temporal de muestras actuales, así que aún necesitas la comprobación 1 para distinguirlos.
- Lee la línea de métodos en el pie de figura. "Máxima verosimilitud, GTR+G, 1000 réplicas de bootstrap" describe un árbol con longitudes de rama reales. "Consenso estricto de 12 árboles igualmente parsimoniosos" normalmente significa que estás viendo solo la topología.
La comprobación 2 es donde la gente se equivoca, en ambas direcciones. Los extremos alineados parecen "sin información de longitud", pero un árbol temporal de especies vivas también tiene extremos alineados, porque todas las muestras provienen de hoy. Y los extremos desiguales no siempre significan un filograma: los árboles calibrados con fósiles y los árboles de muestras recolectadas en fechas diferentes escalonan sus extremos en unidades de tiempo. La escala es lo que lo resuelve: sustituciones por sitio, o años.
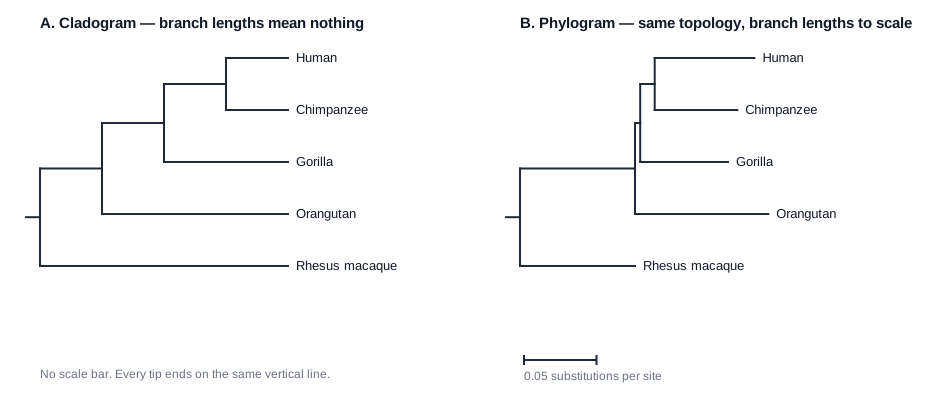
Misma topología, dos dibujos. Ambos paneles provienen de un árbol de unión de vecinos que construí para este artículo a partir de la secuencia codificante del citocromo b de cinco genomas mitocondriales RefSeq: humano (NC_012920.1), chimpancé (NC_001643.1), gorila (NC_011120.1), orangután (NC_002083.1) y macaco rhesus (NC_005943.1). Las distancias están corregidas con Jukes-Cantor; la raíz se sitúa en el punto medio de la rama del macaco.
Qué cuenta realmente una rama escalada
Las unidades de un filograma suelen ser sustituciones por sitio. Una barra de 0.05 representa aproximadamente cinco cambios en cada cien posiciones alineadas. Para obtener la divergencia total entre dos extremos, suma todas las ramas del camino desde un extremo hasta su ancestro común y de vuelta hasta el otro extremo.
Dos advertencias antes de que hagas esa aritmética en una figura real. Los porcentajes de la tabla siguiente son diferencias brutas, mientras que las ramas dibujadas están corregidas con Jukes-Cantor, así que no coincidirán. Y la raíz aquí se sitúa en el punto medio de la rama del macaco, lo que divide esa rama en dos mitades a lo largo de la figura.
Estos son los números reales detrás de la figura anterior. El gen del citocromo b tiene 1,141 bases de longitud en los cinco primates, sin huecos que alinear:
| Par | Sitios diferentes (de 1,141) | Porcentaje |
|---|---|---|
| Humano vs chimpancé | 132 | 11.6% |
| Humano vs gorila | 142 | 12.5% |
| Chimpancé vs gorila | 137 | 12.0% |
| Humano vs macaco rhesus | 241 | 21.1% |
De esa tabla se desprenden dos cosas. Humano y chimpancé son la pareja más cercana, lo que coincide con el orden de ramificación aceptado.
Y la rama humana en el panel B (0.069) es más larga que la rama del chimpancé (0.057), así que este gen ha acumulado más cambios en nuestro lado desde la separación. Esa es una afirmación que solo puedes hacer desde un filograma. El panel A contiene la misma topología y no puede respaldarla.
Los árboles temporales funcionan al revés. Ponen fechas en los nodos y ocultan las diferencias de tasa, así que puedes leer "estos dos se separaron hace unos 6 millones de años" pero no "este linaje cambió más rápido". Las tasas varían entre linajes, así que nunca leas la longitud de una rama de un filograma como tiempo transcurrido.
Lee cualquier árbol en cuatro pasos
1. Encuentra la raíz, luego el grupo externo
La raíz es el punto más profundo de la figura, y es lo que convierte una red de relaciones en una historia. Los árboles se enraízan con un grupo externo: un grupo que se sitúa fuera del conjunto que te interesa, pero lo bastante cerca como para alinearse con él. El manual de Gregory señala que las especies del grupo externo son "necesarias para enraizar un árbol evolutivo".
Elige el pariente más cercano que siga estando claramente fuera de tu grupo. Demasiado cerca y pertenece al interior; demasiado lejos y su larga rama arrastra la raíz al lugar equivocado. En mi figura, el macaco desempeña ese papel para los cuatro simios.
Una advertencia sobre el lenguaje: la rama hacia el grupo externo suele llamarse "basal", y Gregory desaconseja hacerlo, porque los lectores lo interpretan como primitivo o ancestral. El macaco no es ancestro de nada más en ese árbol. Es una especie moderna con tanta historia detrás como cualquier otra.
2. Lee los nodos internos como ancestros, no como especies
Cada nodo interno es una población ancestral que se dividió en dos. No es ninguno de sus descendientes. La versión clásica de este error: las ballenas y los hipopótamos son grupos hermanos, lo que no convierte al ancestro de las ballenas en un hipopótamo. Las ballenas fósiles tempranas como Pakicetus no se parecen en nada a un hipopótamo.
La misma lógica responde a la cansada pregunta sobre humanos y chimpancés. No descendemos de los chimpancés. Compartimos un nodo con ellos.
3. Nombra los grupos hermanos
Dos extremos son grupos hermanos cuando se encuentran en un nodo al que no se une nada más. Humano y chimpancé son hermanos en la figura. El gorila es hermano de todo el par humano-más-chimpancé, no de uno solo de ellos.
Di el parentesco en voz alta en términos de nodos y la mayor parte de la confusión desaparece: la pareja con el nodo compartido más reciente es la pareja más estrechamente relacionada. Understanding Evolution de Berkeley enuncia la regla como "la ascendencia común es la moneda del parentesco evolutivo".
4. Comprueba los valores de soporte antes de confiar en un nodo
Los números junto a una rama te indican cuán repetible fue esa rama, no cuán antigua o cuán correcta es. Los umbrales dependen del método que los produjo, y no son intercambiables:
- Bootstrap estándar (BS) es conservador. En el artículo sobre bootstrap ultrafast, un valor de bootstrap estándar del 80% ya conlleva una probabilidad de 0.95 de ser correcto, y los autores describen confiar en divisiones con un 80% o más como ampliamente aceptado. La regla empírica más antigua y laxa, el 70%, se remonta a la prueba de Hillis y Bull de 1993 en Systematic Biology 42:182–192.
- Bootstrap ultrafast (UFBoot) está cerca de ser insesgado, así que sus números son más altos para la misma rama. El FAQ de IQ-TREE dice que "solo empieces a confiar en una rama si su soporte es >= 95%", y advierte que no debes comparar BS% con UFBoot% directamente.
- SH-aLRT se combina con UFBoot; la misma página sugiere un 80% o más, y trata una rama como sólida cuando SH-aLRT ≥ 80% y UFBoot ≥ 95%.
- Probabilidad posterior bayesiana va de 0 a 1, y 0.95 es el corte habitual. Léelo con cuidado: Suzuki, Glazko y Nei demostraron que estos valores pueden ser demasiado altos.
Si un nodo no lleva ningún número, la figura no te dice nada sobre su soporte. No construyas un argumento sobre él.
Términos que necesitas, una línea cada uno
- Clado — un ancestro más todos sus descendientes, vivos y extintos.
- Grupo monofilético — un clado. Sin que falte nada, sin que sobre nada.
- Grupo parafilético — un ancestro y algunos descendientes. "Reptiles" sin aves es el caso estándar.
- Topología — el patrón de ramificación solo, sin longitudes.
- Politomía — un nodo con tres o más linajes descendientes en lugar de dos, lo que normalmente significa que los datos no pudieron resolver el orden.
- Soporte de rama — una puntuación de repetibilidad asociada a una rama, como un valor de bootstrap.
Seis formas en que se leen mal los árboles
Úsalo como lista de verificación contra tu propia lectura de una figura.
- Leer a través de los extremos. Ante la pregunta de si una rana está más cerca de un pez o de un humano, la mayoría de los lectores eligen el pez porque está al lado. Incorrecto: las ranas y los humanos son ambos tetrápodos, y ambos están igualmente relacionados con los peces teleósteos. El orden de los extremos no significa nada, porque cada nodo puede rotarse libremente — Gregory compara un árbol con un móvil de cuna.
- De izquierda a derecha como progreso. Nada en un árbol es más avanzado que cualquier otra cosa. La página árboles, no escaleras de Berkeley rastrea el hábito hasta la Gran Cadena del Ser, y señala que qué linaje se dibuja a la izquierda es arbitrario.
- Especies vivas como ancestros unas de otras. Todos los extremos de un árbol normal son contemporáneos. Ninguno de ellos dio origen a otro.
- Contar nodos para clasificar el parentesco. El número de nodos cambia cuando añades o eliminas taxones. El caso resuelto de Berkeley: tres nodos separan a los anfibios de los equinodermos hasta que añades tiburones, y entonces son cuatro — mientras que su parentesco real no se ha movido.
- Leer una rama larga como "no pasó nada". Una rama larga y sin nodos significa un linaje sin divisiones registradas, no un linaje que dejó de evolucionar. El error inverso es igual de común: el cambio no ocurre solo en los nodos.
- Leer el espaciado en un cladograma. Espacios altos, espacios cortos, ramas largas, ramas cortas — en un cladograma, nada de eso es un dato.
Árboles reales para practicar
- La build de SARS-CoV-2 de Nextstrain tiene un interruptor de Longitud de Rama con dos ajustes, TIME y DIVERGENCE. Actívalo y observa cómo una misma topología se redibuja como un árbol temporal y luego como un filograma. Es la forma más rápida de sentir la diferencia.
- La Figura 8 de Gregory muestra una topología como cladograma, filograma y árbol ultramétrico, lado a lado, con el razonamiento explicado.
- El Common Tree de NCBI construye un árbol a partir de una lista de especies usando la taxonomía de NCBI. Como la taxonomía no tiene longitudes de rama, lo que sale es topología — un cladograma.
- TimeTree responde a la otra pregunta: devuelve fechas de divergencia publicadas para un par de especies, lo cual es territorio de cronogramas.
Entonces, ¿cuál deberías dibujar?
Dibuja el árbol que coincida con la afirmación de tu pie de figura.
- Solo el orden de los eventos — un cladograma es honesto y fácil de leer.
- Un linaje cambió más — necesitas ramas escaladas más una barra de escala.
- Fechas en las divisiones — necesitas un eje temporal y valores de soporte en los nodos que sostienen tu argumento.
Sea cual sea el que elijas, la mecánica es la misma con tres entradas: una topología, longitudes de rama opcionales y etiquetas. Nuestro Generador de árboles filogenéticos acepta una cadena Newick o una lista simple de especies y exporta SVG o PNG. Dale Newick sin longitudes y obtienes un cladograma verdadero: extremos alineados, sin barra de escala, nada implícito que tus datos no respalden. Si el árbol termina siendo un panel de una figura resumida, el Generador de Resumen Gráfico se encarga de ese diseño.
Una cosa que resolver antes del envío: si alguna parte de tu figura salió de una herramienta de IA, comprueba qué te exige revelar tu revista objetivo. Hemos recopilado las reglas actuales en Figuras generadas por IA y políticas de revistas.
Preguntas frecuentes
¿Es un cladograma un árbol filogenético?
Es un tipo de árbol filogenético — el tipo que muestra solo el orden de ramificación. Muchos biólogos usan las palabras indistintamente, que es exactamente por lo que vale la pena hacer las tres comprobaciones anteriores en lugar de confiar en la etiqueta del pie de figura.
¿Los cladogramas muestran el tiempo?
No. Ni las longitudes de las ramas, ni el espaciado, ni el orden de los extremos. Si una figura no tiene eje ni barra de escala, no hace ninguna afirmación sobre el tiempo o la cantidad de cambio.
¿Cómo elijo un grupo externo?
Toma el grupo más cercano que todos coincidan en que queda fuera de tu grupo interno, y que puedas alinear de forma fiable. Comprueba después que no haya salido dentro del grupo interno — si lo hizo, tu grupo interno no era lo que pensabas.
¿Qué valor de bootstrap es suficiente?
Para el bootstrap estándar, el 80% o más es la línea habitual, con el 70% como una más antigua y más débil. Para el bootstrap ultrafast, usa el 95%. Nunca pongas un número de UFBoot y un número de bootstrap estándar en la misma escala.
Dos especies están una al lado de la otra en los extremos. ¿Son parientes cercanos?
No necesariamente. Rota cualquier nodo y el orden de los extremos cambia mientras el árbol permanece idéntico. Traza ambos extremos hasta el nodo donde se encuentran y compara ese nodo con las alternativas. Esa es la única prueba.