 Figwise-Team
Ein Kladogramm und ein phylogenetischer Baum können exakt dasselbe Verzweigungsmuster zeigen. Der Unterschied steckt in den Ästen. Bei einem Kladogramm enthält die Astlänge überhaupt keine Information. Bei einem skalierten Baum sind Astlängen Daten – entweder genetische Veränderung oder Zeit.
Diese eine Regel setzt die Grenze dafür, was du aus einem Diagramm ableiten darfst. Die meisten Seiten zu diesem Thema hören hier auf, und mehrere liegen beim Rest falsch: Sie behaupten, Kladogramme entstünden aus Merkmalen und phylogenetische Bäume aus DNA. Beide können aus beidem erstellt werden.
Hier kommt stattdessen der nützliche Teil: ein Test mit drei Prüfungen, um festzustellen, welchen Baum du vor dir hast, vier Schritte zum Lesen und die sechs Fehlinterpretationen, die in Klausurantworten und Manuskriptentwürfen am häufigsten auftauchen.
Der Unterschied in einer Regel
Astlänge bedeutet entweder etwas oder nicht. Alles andere folgt daraus.
| Kladogramm | Phylogramm | Chronogramm (Zeitbaum) | |
|---|---|---|---|
| Astlänge | Keine Bedeutung | Ausmaß der Veränderung | Verstrichene Zeit |
| Maßstabsleiste oder Achse | Keine | „0.05 Substitutionen pro Position“ | „Ma“, „Myr“, Jahre |
| Spitzen | Alle auf einer Linie bündig | Versetzt | Bündig, wenn jede Probe von heute stammt, versetzt, wenn die Proben Datierungen tragen |
| Was du ableiten darfst | Nur Verzweigungsordnung | Verzweigungsordnung plus Ausmaß der Veränderung | Verzweigungsordnung plus Datierungen |
Die Open-Access-Einführung von T. Ryan Gregory formuliert die Kladogrammregel unmissverständlich: „Die Längen einzelner Äste eines Kladogramms vermitteln keinerlei Information.“ Phylogramme zeigen dagegen Astlängen, die „proportional zu einem Maß für die Divergenz“ sind, und „enthalten typischerweise eine Maßstabsleiste“.
Beachte, was diese Quelle als Divergenz versteht: Vergleiche von DNA-Sequenzen oder von körperlichen Merkmalen. Der Datentyp ist also nicht die Trennlinie.
Ein Parsimoniebaum aus Knochenmessungen kann ein Phylogramm sein. Ein Baum aus einem Genom kann als bloßes Kladogramm gezeichnet werden. Entscheidend ist, ob die Person, die ihn erstellt hat, die Äste skaliert hat.
Drei Prüfungen, um den vorliegenden Baum zu erkennen
Führe sie in dieser Reihenfolge durch. Zehn Sekunden, und du weißt, was das Diagramm aussagen darf.
- Suche nach einer Maßstabsleiste oder einer Achse. Ein kurzer Balken mit der Beschriftung
0.05steht für Substitutionen pro Position. Eine Achse in Ma oder Myr bedeutet Zeit. Keine Leiste und keine Achse? Behandle das Diagramm als Kladogramm und mache keine Aussage über Ausmaße. - Sieh dir die Spitzen an. Versetzte Spitzen bedeuten, dass die Äste auf etwas skaliert sind – auf Veränderungen, wenn die Leiste Substitutionen anzeigt, auf Datierungen, wenn die Achse Jahre anzeigt. Bündige Spitzen bedeuten entweder ein Kladogramm oder einen Zeitbaum heutiger Proben; du musst also weiterhin Prüfung 1 heranziehen, um die beiden zu unterscheiden.
- Lies die Methodenangabe in der Bildunterschrift. „Maximum likelihood, GTR+G, 1000 bootstrap replicates“ beschreibt einen Baum mit tatsächlichen Astlängen. „Strict consensus of 12 equally parsimonious trees“ bedeutet meist, dass du nur die Topologie vor dir hast.
Bei Prüfung 2 liegen die meisten in beide Richtungen daneben. Bündige Spitzen wirken wie „keine Längeninformation“, aber ein Zeitbaum lebender Arten hat ebenfalls bündige Spitzen, weil jede Probe von heute stammt. Und versetzte Spitzen bedeuten nicht immer ein Phylogramm: fossilkalibrierte Bäume und Bäume aus Proben, die an unterschiedlichen Daten gesammelt wurden, staffeln ihre Spitzen in Zeiteinheiten. Der Maßstab entscheidet – Substitutionen pro Position oder Jahre.
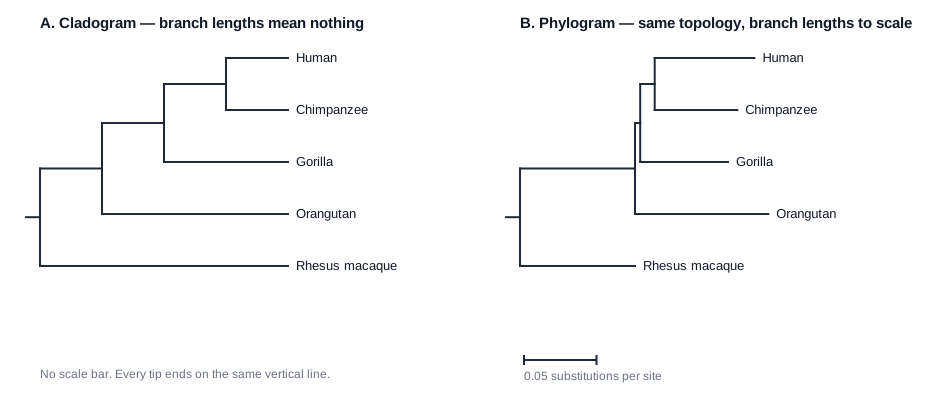
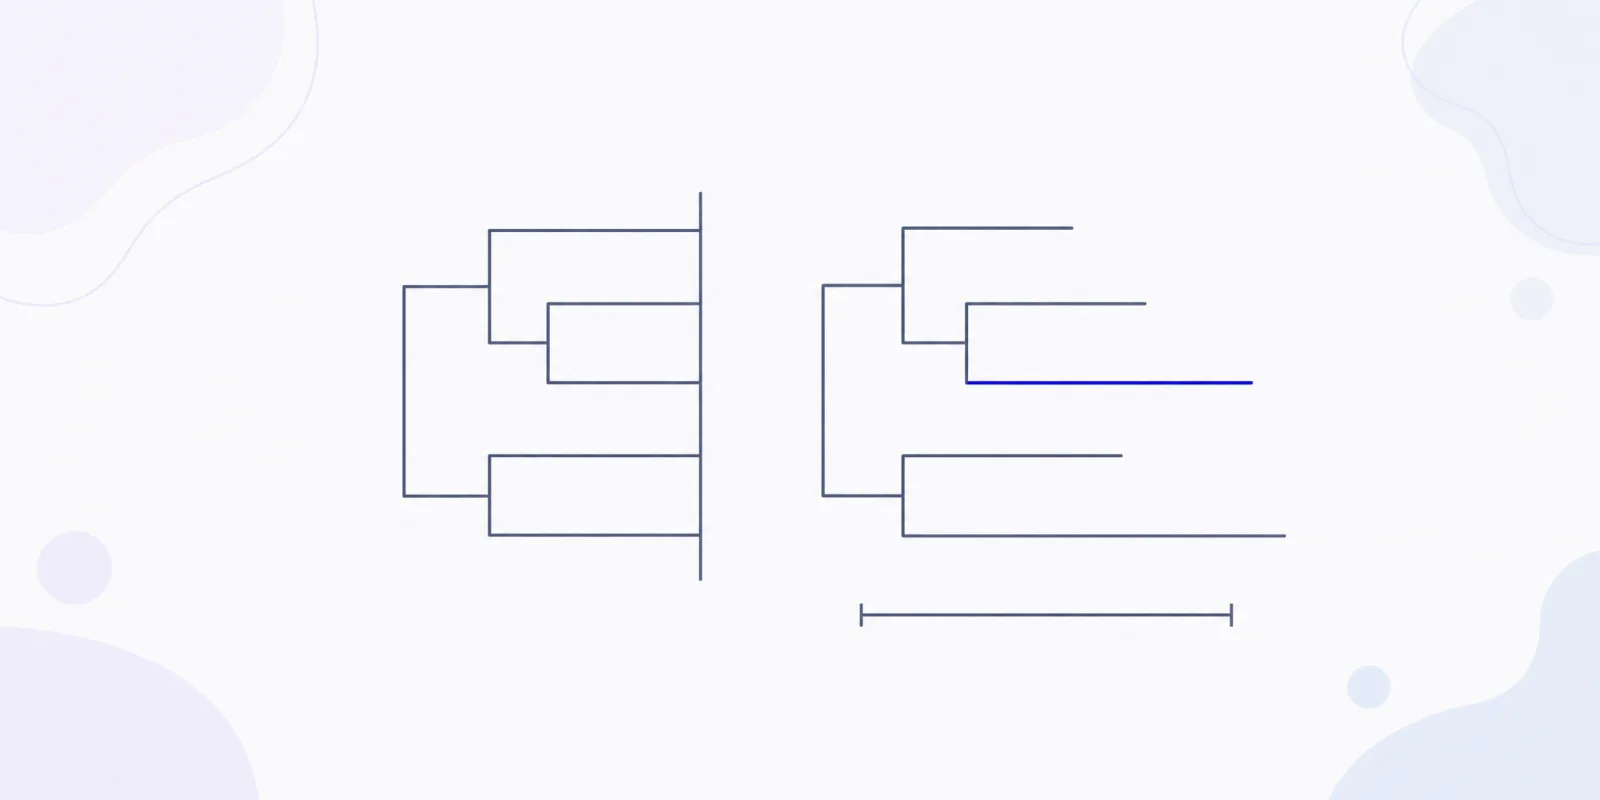
Gleiche Topologie, zwei Zeichnungen. Beide Felder stammen aus demselben Neighbor-Joining-Baum, den ich für diesen Artikel aus der kodierenden Sequenz des Cytochrom-b-Gens von fünf mitochondrialen RefSeq-Genomen erstellt habe: Mensch (NC_012920.1), Schimpanse (NC_001643.1), Gorilla (NC_011120.1), Orang-Utan (NC_002083.1) und Rhesusaffe (NC_005943.1). Die Distanzen sind nach Jukes-Cantor korrigiert; die Wurzel liegt in der Mitte des Rhesusaffenasts.
Was ein skalierter Ast tatsächlich zählt
Die Einheiten eines Phylogramms sind gewöhnlich Substitutionen pro Position. Ein Balken mit 0.05 steht für ungefähr fünf Veränderungen auf je hundert ausgerichteten Positionen. Um die Gesamtdivergenz zwischen zwei Spitzen zu erhalten, addiere jeden Ast auf dem Weg von einer Spitze hinunter zu ihrem gemeinsamen Vorfahren und wieder hinauf zur anderen Spitze.
Zwei Warnungen, bevor du diese Rechnung an einem echten Diagramm durchführst. Die Prozentsätze in der folgenden Tabelle sind Rohdifferenzen, während die gezeichneten Äste Jukes-Cantor-korrigiert sind; deshalb stimmen beide nicht überein. Und die Wurzel liegt hier in der Mitte des Rhesusaffenasts, wodurch dieser Ast im Diagramm in zwei Hälften geteilt wird.
Hier sind die tatsächlichen Zahlen hinter dem Diagramm oben. Das Cytochrom-b-Gen ist bei allen fünf Primaten 1,141 Basen lang; es enthält keine Lücken, die beim Alignment berücksichtigt werden müssen:
| Paar | Unterschiedliche Positionen (von 1,141) | Prozent |
|---|---|---|
| Mensch vs. Schimpanse | 132 | 11.6% |
| Mensch vs. Gorilla | 142 | 12.5% |
| Schimpanse vs. Gorilla | 137 | 12.0% |
| Mensch vs. Rhesusaffe | 241 | 21.1% |
Aus dieser Tabelle ergeben sich zwei Dinge. Mensch und Schimpanse sind das engste Paar, was der akzeptierten Verzweigungsordnung entspricht.
Und der Ast des Menschen in Feld B (0.069) ist länger als der Schimpansenast (0.057); dieses Gen hat seit der Aufspaltung auf unserer Linie mehr Veränderungen angesammelt. Diese Aussage kannst du nur aus einem Phylogramm ableiten. Feld A enthält dieselbe Topologie und kann diese Aussage nicht stützen.
Bei Zeitbäumen ist es umgekehrt. Sie tragen Datierungen an den Knoten und blenden Ratenunterschiede aus, sodass du lesen kannst: „Diese beiden spalteten sich vor etwa 6 Millionen Jahren auf“, aber nicht: „Diese Linie veränderte sich schneller“. Die Raten variieren zwischen Linien, daher lies die Astlänge eines Phylogramms niemals als verstrichene Zeit.
Jeden Baum in vier Schritten lesen
1. Finde die Wurzel, dann die Außengruppe
Die Wurzel ist der tiefste Punkt im Diagramm und macht aus einem Beziehungsnetz eine Geschichte. Bäume werden mit einer Außengruppe verwurzelt: einer Gruppe, die außerhalb der von dir untersuchten Gruppe liegt, aber nah genug ist, um mit ihr abgeglichen zu werden. Gregorys Einführung hält fest, dass Arten der Außengruppe „notwendig sind, um einen Evolutionsbaum zu verwurzeln“.
Wähle die nächstverwandte Gruppe, die noch eindeutig außerhalb deiner Gruppe liegt. Zu nah, und sie gehört hinein; zu weit entfernt, und ihr langer Ast zieht die Wurzel an die falsche Stelle. In meinem Diagramm übernimmt der Rhesusaffe diese Rolle für die vier Menschenaffen.
Ein Hinweis zur Wortwahl: Der Ast zur Außengruppe wird oft „basal“ genannt, und Gregory rät davon ab, weil Leser darunter etwas Primitives oder Vorfahrenhaftes verstehen. Der Rhesusaffe ist kein Vorfahr von irgendetwas anderem in diesem Baum. Er ist eine moderne Art, die genauso viel Evolutionsgeschichte hinter sich hat.
2. Lies innere Knoten als Vorfahren, nicht als Arten
Jeder innere Knoten steht für eine Ahnenpopulation, die sich in zwei Teile aufgespalten hat. Er ist keines seiner Nachkommen. Die klassische Version dieses Fehlers: Wale und Flusspferde sind Schwestergruppen, was den Vorfahren der Wale nicht zu einem Flusspferd macht. Fossile frühe Wale wie Pakicetus sehen einem Flusspferd überhaupt nicht ähnlich.
Dieselbe Logik beantwortet die leidige Frage nach Menschen und Schimpansen. Wir stammen nicht von Schimpansen ab. Wir teilen einen Knoten mit ihnen.
3. Benenne die Schwestergruppen
Zwei Spitzen sind Schwestergruppen, wenn sie an einem Knoten zusammentreffen, an den sich keine andere Linie anschließt. Mensch und Schimpanse sind im Diagramm Schwestergruppen. Der Gorilla ist die Schwestergruppe der gesamten Gruppe aus Mensch und Schimpanse, nicht nur eines von beiden.
Sprich Verwandtschaft in Begriffen gemeinsamer Knoten laut aus, und die meisten Verwirrungen verschwinden: Das Paar mit dem jüngeren gemeinsamen Knoten ist das näher verwandte Paar. Understanding Evolution von Berkeley formuliert die Regel als „gemeinsame Abstammung ist die Währung evolutionärer Verwandtschaft“.
4. Prüfe die Stützwerte, bevor du einem Knoten vertraust
Zahlen neben einem Ast zeigen, wie reproduzierbar dieser Ast war, nicht wie alt oder wie korrekt er ist. Die Schwellenwerte hängen von der Methode ab, mit der sie erzeugt wurden, und sind nicht austauschbar:
- Standard-Bootstrap (BS) ist konservativ. In der Arbeit zum ultrafast bootstrap entspricht ein Standard-Bootstrap-Wert von 80% bereits einer Wahrscheinlichkeit von 0.95, korrekt zu sein, und die Autoren beschreiben das Vertrauen in Aufspaltungen ab 80% als weithin akzeptiert. Die ältere und weniger strenge Faustregel von 70% geht auf den Test von Hillis und Bull aus dem Jahr 1993 in Systematic Biology 42:182–192 zurück.
- Ultrafast-Bootstrap (UFBoot) ist nahezu unverzerrt, daher fallen seine Zahlen für denselben Ast höher aus. Die IQ-TREE-FAQ sagt, man solle „erst ab einem Stützwert von >= 95% auf einen Ast vertrauen“, und warnt davor, BS% und UFBoot% direkt zu vergleichen.
- SH-aLRT wird mit UFBoot kombiniert; dieselbe Seite empfiehlt 80% oder mehr und betrachtet einen Ast als belastbar, wenn SH-aLRT ≥ 80% und UFBoot ≥ 95% ist.
- Bayessche Posteriorwahrscheinlichkeit reicht von 0 bis 1, und 0.95 ist die übliche Grenze. Lies sie mit Vorsicht: Suzuki, Glazko and Nei zeigten, dass diese Werte zu hoch sein können.
Wenn ein Knoten keine Zahl trägt, sagt das Diagramm nichts über seine Unterstützung aus. Baue kein Argument darauf auf.
Begriffe, die du brauchst, jeweils eine Zeile
- Klade — ein Vorfahr und alle seine Nachkommen, lebende und ausgestorbene.
- Monophyletische Gruppe — eine Klade. Nichts fehlt, nichts ist zu viel.
- Paraphyletische Gruppe — ein Vorfahr und einige Nachkommen. „Reptilien“ ohne Vögel ist der Standardfall.
- Topologie — nur das Verzweigungsmuster, von Längen befreit.
- Polytomie — ein Knoten mit drei oder mehr Nachkommenlinien statt zwei; meist bedeutet das, dass die Daten die Reihenfolge nicht auflösen konnten.
- Aststützung — ein Reproduzierbarkeitswert, der einem Ast zugeordnet ist, etwa ein Bootstrap-Wert.
Sechs Arten, wie Bäume falsch gelesen werden
Nutze dies als Checkliste für deine eigene Interpretation eines Diagramms.
- Über die Spitzen hinweg lesen. Auf die Frage, ob ein Frosch einem Fisch oder einem Menschen nähersteht, wählen die meisten Leser den Fisch, weil er direkt daneben sitzt. Falsch: Frösche und Menschen sind beide Tetrapoden und mit Teleostiern gleich eng verwandt. Die Reihenfolge der Spitzen ist bedeutungslos, weil jeder Knoten frei gedreht werden kann – Gregory vergleicht einen Baum mit einem Baby-Mobile.
- Von links nach rechts als Fortschritt lesen. Auf einem Baum ist nichts fortgeschrittener als etwas anderes. Die Seite von Berkeley zu Bäume, keine Leitern führt diese Gewohnheit auf die Große Kette des Seins zurück und weist darauf hin, dass die links eingezeichnete Linie willkürlich ist.
- Lebende Arten als Vorfahren voneinander lesen. Alle Spitzen eines normalen Baums sind Zeitgenossen. Keine von ihnen hat eine andere hervorgebracht.
- Knoten zählen, um Verwandtschaft zu ordnen. Die Anzahl der Knoten ändert sich, wenn du Taxa hinzufügst oder entfernst. Berkeleys ausgearbeitetes Beispiel: Drei Knoten trennen Amphibien und Stachelhäuter, bis Haie hinzukommen; dann sind es vier – während sich ihre tatsächliche Verwandtschaft nicht verändert hat.
- Einen langen Ast als „nichts ist passiert“ lesen. Ein langer, knotenfreier Ast bedeutet eine Linie ohne aufgezeichnete Aufspaltungen, nicht eine Linie, die aufgehört hat, sich zu entwickeln. Der umgekehrte Fehler ist genauso häufig: Veränderungen treten nicht nur an Knoten auf.
- Abstände in einem Kladogramm lesen. Große Abstände, kleine Abstände, lange Äste, kurze Äste – in einem Kladogramm sind sie allesamt keine Daten.
Echte Bäume zum Üben
- SARS-CoV-2-Aufbau von Nextstrain hat einen Umschalter „Branch Length“ mit zwei Einstellungen, TIME und DIVERGENCE. Wechsle die Einstellung und beobachte, wie dieselbe Topologie einmal als Zeitbaum und dann als Phylogramm neu gezeichnet wird. Das ist der schnellste Weg, den Unterschied zu erfassen.
- Diagramm 8 von Gregory zeigt dieselbe Topologie nebeneinander als Kladogramm, Phylogramm und ultrametrischen Baum und legt die Begründung ausführlich dar.
- Common Tree von NCBI erstellt anhand einer Artenliste mit der NCBI-Taxonomie einen Baum. Da die Taxonomie keine Astlängen hat, ist das Ergebnis die Topologie – ein Kladogramm.
- TimeTree beantwortet die andere Frage: Es liefert veröffentlichte Divergenzdatierungen für ein Artenpaar – das ist ein Chronogramm.
Welchen solltest du also zeichnen?
Zeichne den Baum, der zu der Aussage in deiner Bildunterschrift passt.
- Nur die Reihenfolge der Ereignisse — ein Kladogramm ist ehrlich und leicht zu lesen.
- Eine Linie hat sich stärker verändert — du brauchst skalierte Äste plus eine Maßstabsleiste.
- Datierungen der Aufspaltungen — du brauchst eine Zeitachse sowie Stützwerte an den Knoten, die deine Argumentation tragen.
Unabhängig von deiner Wahl sind die drei grundlegenden Eingaben gleich: eine Topologie, optionale Astlängen und Beschriftungen. Unser phylogenetic tree generator nimmt einen Newick-String oder eine einfache Artenliste entgegen und exportiert SVG oder PNG. Übergib ihm Newick ohne Längen, und du erhältst ein echtes Kladogramm: bündige Spitzen, keine Maßstabsleiste und keine Aussage, die deine Daten nicht stützen. Wenn der Baum schließlich ein Feld eines Übersichtsdiagramms bildet, übernimmt der graphical abstract maker dieses Layout.
Vor der Einreichung bleibt eine Sache zu klären: Wenn irgendein Teil deines Diagramms aus einem KI-Tool stammt, prüfe, welche Offenlegung deine Zielzeitschrift verlangt. Die aktuellen Regeln haben wir in KI-generierte Diagramme und Richtlinien für Fachzeitschriften zusammengestellt.
FAQ
Ist ein Kladogramm ein phylogenetischer Baum?
Es ist eine Art phylogenetischer Baum – die Art, die nur die Verzweigungsordnung zeigt. Viele Biologen verwenden die Begriffe synonym, weshalb es sich gerade deshalb lohnt, die drei Prüfungen oben durchzuführen, statt dem Etikett in der Bildunterschrift zu vertrauen.
Zeigen Kladogramme Zeit?
Nein. Weder die Astlängen noch die Abstände noch die Reihenfolge der Spitzen. Wenn ein Diagramm keine Achse und keine Maßstabsleiste hat, macht es keine Aussage über Zeit oder das Ausmaß der Veränderung.
Wie wähle ich eine Außengruppe?
Nimm die nächstverwandte Gruppe, von der alle übereinstimmend sagen, dass sie außerhalb deiner Innengruppe liegt und die du zuverlässig ausrichten kannst. Prüfe anschließend, dass sie nicht innerhalb der Innengruppe gelandet ist – falls doch, war deine Innengruppe nicht das, wofür du sie gehalten hast.
Welcher Bootstrap-Wert ist ausreichend?
Beim Standard-Bootstrap liegt die übliche Grenze bei 80% oder mehr, 70% gilt als ältere und schwächere Grenze. Für den ultrafast bootstrap verwende 95%. Bringe eine UFBoot-Zahl nie auf dieselbe Skala wie eine Standard-Bootstrap-Zahl.
Zwei Arten sitzen an den Spitzen nebeneinander. Sind sie eng verwandt?
Nicht unbedingt. Drehe einen beliebigen Knoten, und die Reihenfolge der Spitzen ändert sich, während der Baum identisch bleibt. Verfolge beide Spitzen bis zu dem Knoten, an dem sie zusammentreffen, und vergleiche diesen Knoten mit den Alternativen. Das ist der einzige Test.