 Team Figwise
Un cladogramma e un albero filogenetico possono mostrare esattamente lo stesso schema di ramificazione. La differenza sta nei rami. In un cladogramma, la lunghezza dei rami non contiene alcuna informazione. In un albero in scala, invece, la lunghezza dei rami è un dato: rappresenta il cambiamento genetico oppure il tempo.
Questa sola regola stabilisce il limite di ciò che si può affermare a partire da un diagramma. La maggior parte delle pagine su questo argomento si ferma qui, e diverse sbagliano il resto: sostengono che i cladogrammi derivino dai caratteri e gli alberi filogenetici dal DNA. Entrambi possono essere costruiti a partire da entrambi i tipi di dati.
Ecco invece la parte utile: un test in tre controlli per capire quale albero hai davanti, quattro passaggi per leggerlo e i sei fraintendimenti che compaiono più spesso nelle risposte d'esame e nelle bozze di articoli.
La differenza in una regola
Una lunghezza del ramo o significa qualcosa oppure non significa nulla. Tutto il resto deriva da questa distinzione.
| Cladogramma | Filogramma | Cronogramma (albero temporale) | |
|---|---|---|---|
| Lunghezza dei rami | Nessun significato | Quantità di cambiamento | Tempo trascorso |
| Barra della scala o asse | Nessuna | «0.05 sostituzioni per sito» | «Ma», «Myr», anni |
| Punte | Tutte allineate su una sola linea | Sfalsate | Allineate se ogni campione è di oggi, sfalsate se i campioni riportano date |
| Cosa si può affermare | Solo l'ordine di ramificazione | Ordine e quantità del cambiamento | Ordine e date |
Il primer ad accesso aperto di T. Ryan Gregory enuncia senza mezzi termini la regola del cladogramma: «la lunghezza dei singoli rami in un cladogramma non trasmette assolutamente alcuna informazione». I filogrammi, invece, mostrano lunghezze dei rami «proporzionali a una misura della divergenza» e «in genere includono una barra della scala».
Nota che quella fonte considera come divergenza il confronto tra sequenze di DNA o caratteristiche fisiche. Quindi il tipo di dati non è la linea di demarcazione.
Un albero di parsimonia basato su misure ossee può essere un filogramma. Un albero costruito a partire da un genoma può essere disegnato come un cladogramma privo di scala. Ciò che conta è se chi lo ha disegnato ha dato una scala ai rami.
Tre controlli per capire quale hai davanti
Falli in quest'ordine. Bastano dieci secondi per sapere che cosa il diagramma può dirti.
- Cerca una barra della scala o un asse. Una barra corta con etichetta
0.05indica sostituzioni per sito. Un asse espresso in Ma o Myr indica il tempo. Se non ci sono né barra né asse, considera il diagramma un cladogramma e non affermare nulla sulle quantità. - Guarda le punte. Punte sfalsate indicano che i rami sono scalati rispetto a qualcosa: cambiamento se la barra è espressa in sostituzioni, date se l'asse è espresso in anni. Punte allineate significano un cladogramma oppure un albero temporale di campioni odierni, quindi per distinguere i due devi ancora controllare il punto 1.
- Leggi la riga del metodo nella didascalia. «Massima verosimiglianza, GTR+G, 1000 replicati bootstrap» descrive un albero con lunghezze dei rami effettive. «Consenso stretto di 12 alberi ugualmente parsimoniosi» di solito significa che stai guardando solo la topologia.
Il controllo 2 è il punto in cui si sbaglia più spesso, in entrambe le direzioni. Le punte allineate fanno pensare a «nessuna informazione sulla lunghezza», ma anche un albero temporale di specie viventi ha punte allineate, perché ogni campione proviene da oggi. E le punte sfalsate non indicano sempre un filogramma: gli alberi calibrati sui fossili e gli alberi con campioni raccolti in date diverse sfalsano le punte in unità di tempo. È la scala a risolvere il dubbio: sostituzioni per sito oppure anni.
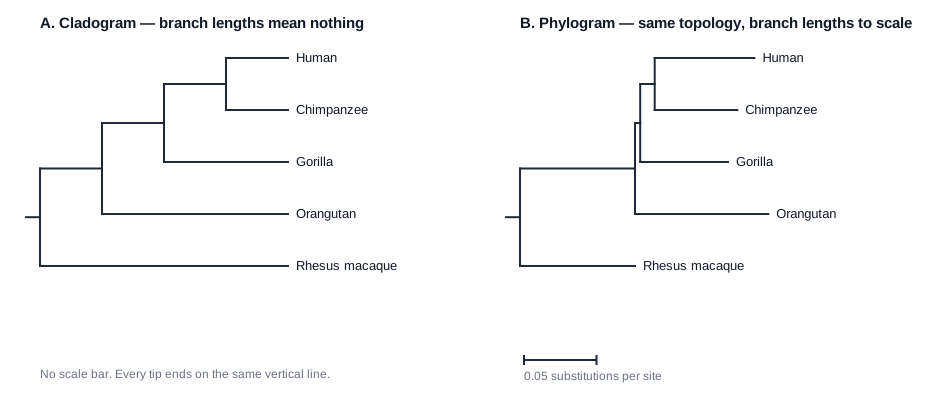
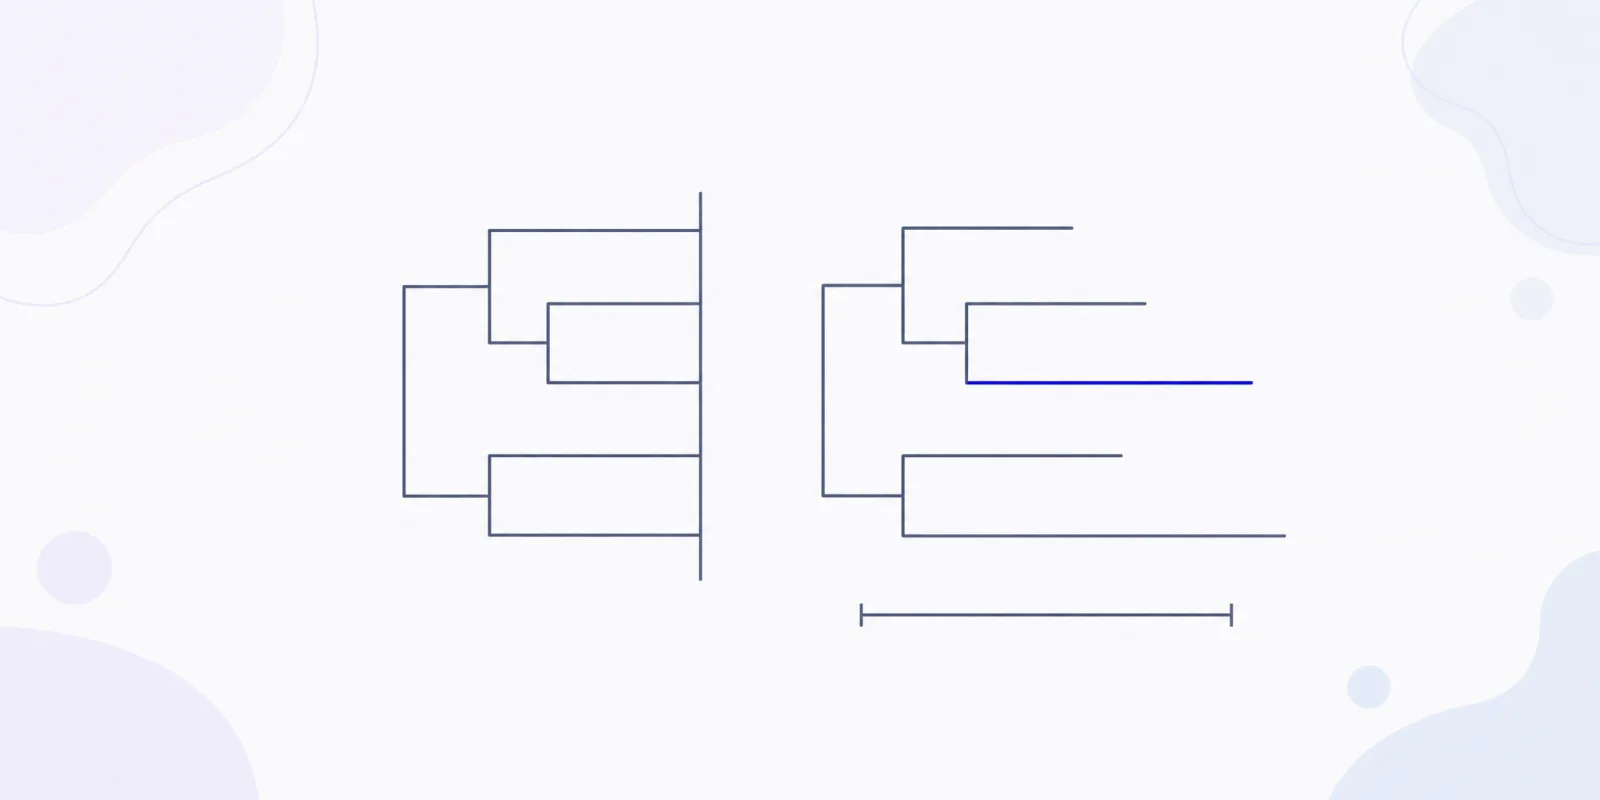
Stessa topologia, due rappresentazioni. Entrambi i pannelli provengono da un unico albero neighbour-joining che ho costruito per questo articolo a partire dalla sequenza codificante del citocromo b di cinque genomi mitocondriali RefSeq: umano (NC_012920.1), scimpanzé (NC_001643.1), gorilla (NC_011120.1), orangutan (NC_002083.1) e macaco rhesus (NC_005943.1). Le distanze sono corrette con Jukes-Cantor; la radice si trova nel punto medio del ramo del macaco.
Cosa misura davvero un ramo in scala
Le unità di un filogramma sono di solito sostituzioni per sito. Una barra di 0.05 rappresenta circa cinque cambiamenti ogni cento posizioni allineate. Per ottenere la divergenza totale tra due punte, somma tutti i rami lungo il percorso da una punta fino al loro antenato comune e poi risali fino all'altra punta.
Due avvertenze prima di fare questo calcolo su un diagramma reale. Le percentuali nella tabella qui sotto sono differenze grezze, mentre i rami disegnati sono corretti con Jukes-Cantor, quindi i due valori non coincideranno. Inoltre, qui la radice si trova nel punto medio del ramo del macaco, che divide quel ramo a metà nel diagramma.
Ecco i numeri reali alla base del diagramma sopra. Il gene del citocromo b è lungo 1,141 basi in tutti e cinque i primati, senza lacune da allineare:
| Coppia | Siti differenti (su 1,141) | Percentuale |
|---|---|---|
| Umano vs scimpanzé | 132 | 11.6% |
| Umano vs gorilla | 142 | 12.5% |
| Scimpanzé vs gorilla | 137 | 12.0% |
| Umano vs macaco rhesus | 241 | 21.1% |
Due cose emergono da questa tabella. Umano e scimpanzé sono la coppia più vicina, in accordo con l'ordine di ramificazione accettato.
Inoltre, il ramo umano nel pannello B (0.069) è più lungo di quello dello scimpanzé (0.057), quindi questo gene ha accumulato più cambiamenti sul nostro ramo dopo la divergenza. È un'affermazione che puoi fare solo da un filogramma. Il pannello A mostra la stessa topologia e non può sostenerla.
Gli alberi temporali funzionano al contrario. Collocano le date sui nodi e nascondono le differenze nei tassi, quindi puoi leggere «queste due linee si sono separate circa 6 milioni di anni fa», ma non «questa linea è cambiata più rapidamente». I tassi variano tra le linee, quindi non leggere mai la lunghezza del ramo di un filogramma come tempo trascorso.
Leggi qualsiasi albero in quattro passaggi
1. Trova la radice, poi l'outgroup
Il punto più profondo del diagramma è la radice, che trasforma una rete di relazioni in una storia. Gli alberi vengono radicati con un outgroup: un gruppo che si trova al di fuori dell'insieme di interesse, ma abbastanza vicino da potersi allineare con esso. Il primer di Gregory osserva che le specie dell'outgroup sono «necessarie per radicare un albero evolutivo».
Seleziona il parente più vicino che sia comunque chiaramente esterno al tuo gruppo. Se è troppo vicino, appartiene al gruppo; se è troppo distante, il suo ramo lungo trascina la radice nel posto sbagliato. Nel mio diagramma il macaco svolge questo ruolo per le quattro scimmie antropomorfe.
Una precisazione terminologica: il ramo verso l'outgroup viene spesso chiamato «basale», e Gregory sconsiglia questo termine perché i lettori lo interpretano come primitivo o ancestrale. Il macaco non è l'antenato di nessun'altra specie su quell'albero. È una specie moderna con alle spalle una storia evolutiva altrettanto lunga.
2. Leggi i nodi interni come antenati, non come specie
Ogni nodo interno rappresenta una popolazione ancestrale che si è divisa in due. Non è nessuno dei suoi discendenti. La versione classica di questo errore è la seguente: balene e ippopotami sono gruppi fratelli, ma questo non significa che l'antenato delle balene fosse un ippopotamo. Le prime balene fossili, come Pakicetus, non assomigliano affatto a un ippopotamo.
La stessa logica risponde alla domanda ormai logora su esseri umani e scimpanzé. Non discendiamo dagli scimpanzé. Condividiamo un nodo con loro.
3. Dai un nome ai gruppi fratelli
Due punte sono gruppi fratelli quando si incontrano in un nodo al quale non si unisce nient'altro. Umano e scimpanzé sono gruppi fratelli nel diagramma. Il gorilla è il gruppo fratello dell'intera coppia umano-scimpanzé, non di uno solo dei due.
Esprimi a voce alta la parentela in termini di nodi e la maggior parte della confusione scompare: la coppia con il nodo condiviso più recente è la coppia più strettamente imparentata. Understanding Evolution di Berkeley enuncia la regola così: «l'ascendenza comune è la moneta della parentela evolutiva».
4. Controlla i valori di supporto prima di fidarti di un nodo
I numeri accanto a un ramo indicano quanto quella ramificazione sia stata riprodotta, non quanto sia antica o corretta. Le soglie dipendono dal metodo che li ha prodotti e non sono intercambiabili:
- Bootstrap standard (BS) è conservativo. Nel paper sul bootstrap ultrarapido, un valore di bootstrap standard dell'80% implica già una probabilità di 0.95 che la ramificazione sia corretta, e gli autori descrivono come ampiamente accettato considerare affidabili le divisioni con un valore pari o superiore all'80%. La regola empirica più vecchia e meno rigorosa, 70%, risale al test del 1993 di Hillis e Bull in Systematic Biology 42:182–192.
- Bootstrap ultrarapido (UFBoot) è quasi privo di distorsioni, quindi i suoi valori sono più alti per lo stesso ramo. La FAQ di IQ-TREE dice di «iniziare a fare affidamento su un ramo solo se il suo supporto è >= 95%» e avverte di non confrontare direttamente BS% e UFBoot%.
- SH-aLRT si abbina a UFBoot; la stessa pagina suggerisce 80% o più e considera solido un ramo quando SH-aLRT ≥ 80% e UFBoot ≥ 95%.
- Probabilità a posteriori bayesiana va da 0 a 1 e 0.95 è la soglia consueta. Leggila con cautela: Suzuki, Glazko e Nei hanno mostrato che questi valori possono essere troppo alti.
Se un nodo non riporta alcun numero, il diagramma non ti dice nulla sul suo supporto. Non costruirci sopra un'argomentazione.
Termini indispensabili, una riga ciascuno
- Clade — un antenato e tutti i suoi discendenti, viventi ed estinti.
- Gruppo monofiletico — un clade. Nulla di mancante, nulla in più.
- Gruppo parafiletico — un antenato e alcuni discendenti. «Rettili» senza uccelli è il caso standard.
- Topologia — solo lo schema di ramificazione, privato delle lunghezze.
- Politomia — un nodo con tre o più linee discendenti invece di due, che di solito significa che i dati non hanno permesso di risolvere l'ordine.
- Supporto del ramo — un punteggio di ripetibilità associato a un ramo, come un valore di bootstrap.
Sei modi in cui si fraintendono gli alberi
Usa questo elenco come controllo della tua lettura di un diagramma.
- Leggere da una punta all'altra. Alla domanda se una rana sia più vicina a un pesce o a un essere umano, la maggior parte dei lettori sceglie il pesce perché si trova accanto. È sbagliato: rane ed esseri umani sono entrambi tetrapodi e sono ugualmente imparentati con i pesci teleostei. L'ordine delle punte non ha significato, perché ogni nodo può essere ruotato liberamente: Gregory paragona un albero al mobile di un neonato.
- Leggere da sinistra a destra come progresso. Nulla su un albero è più evoluto di qualcos'altro. La pagina di Berkeley alberi, non scale fa risalire questa abitudine alla Grande Catena dell'Essere e osserva che la linea disegnata a sinistra è arbitraria.
- Considerare specie viventi come antenate l'una dell'altra. Tutte le punte di un albero normale sono contemporanee. Nessuna di esse ha dato origine a un'altra.
- Contare i nodi per stabilire il grado di parentela. Il numero di nodi cambia quando aggiungi o elimini taxa. Il caso illustrato da Berkeley è questo: tre nodi separano anfibi ed echinodermi finché non aggiungi gli squali, poi diventano quattro, mentre la loro parentela effettiva non è cambiata.
- Leggere un ramo lungo come «non è successo nulla». Un ramo lungo e privo di nodi indica una sola linea senza divisioni registrate, non una linea che ha smesso di evolversi. L'errore opposto è altrettanto comune: il cambiamento non avviene solo ai nodi.
- Leggere la spaziatura su un cladogramma. Grandi distanze, piccole distanze, rami lunghi, rami corti: in un cladogramma nulla di tutto ciò è un dato.
Alberi reali su cui esercitarsi
- Albero SARS-CoV-2 di Nextstrain ha un selettore Branch Length con due impostazioni, TIME e DIVERGENCE. Cambialo e osserva la stessa topologia ridisegnarsi prima come albero temporale e poi come filogramma. È il modo più rapido per percepire la differenza.
- Diagramma 8 di Gregory mostra una topologia come cladogramma, filogramma e albero ultrametrico, affiancati, con il ragionamento spiegato passo per passo.
- Common Tree di NCBI crea un albero da un elenco di specie usando la tassonomia di NCBI. Poiché la tassonomia non ha lunghezze dei rami, il risultato è la topologia, cioè un cladogramma.
- TimeTree risponde all'altra domanda: restituisce date di divergenza pubblicate per una coppia di specie, quindi rientra nel campo dei cronogrammi.
Quindi, quale dovresti disegnare?
Fai corrispondere l'albero all'affermazione nella didascalia del tuo diagramma.
- Solo ordine degli eventi — un cladogramma è onesto e facile da leggere.
- Una linea è cambiata di più — servono rami in scala e una barra della scala.
- Date sulle divergenze — servono un asse temporale e valori di supporto sui nodi che sostengono la tua argomentazione.
Qualunque tu scelga, il funzionamento si riduce agli stessi tre elementi: una topologia, eventuali lunghezze dei rami ed etichette. Il nostro phylogenetic tree generator accetta una stringa Newick o un semplice elenco di specie ed esporta SVG o PNG. Inserisci Newick privo di lunghezze e ottieni un vero cladogramma: punte allineate, nessuna barra della scala, nulla di implicito che i tuoi dati non supportino. Se l'albero diventa un pannello di un diagramma riassuntivo, il graphical abstract maker gestisce quell'impaginazione.
Un punto da chiarire prima dell'invio: se una parte del tuo diagramma è stata prodotta con uno strumento di IA, controlla che cosa richiede la rivista a cui invii il lavoro di dichiarare. Abbiamo raccolto le regole aggiornate in Diagrammi generati dall'IA e politiche delle riviste.
FAQ
Un cladogramma è un albero filogenetico?
È un tipo di albero filogenetico, quello che mostra solo l'ordine di ramificazione. Molti biologi usano i due termini come sinonimi, ed è proprio per questo che vale la pena eseguire i tre controlli sopra invece di fidarsi dell'etichetta nella didascalia.
I cladogrammi mostrano il tempo?
No. Né la lunghezza dei rami, né la spaziatura, né l'ordine delle punte. Se un diagramma non ha un asse e non ha una barra della scala, non afferma nulla sul tempo o sulla quantità di cambiamento.
Come scelgo un outgroup?
Prendi il gruppo più vicino che tutti concordano essere esterno al tuo ingroup e che puoi allineare in modo affidabile. Controlla poi che non sia finito all'interno dell'ingroup: se è successo, il tuo ingroup non era quello che credevi.
Quale valore di bootstrap è sufficiente?
Per il bootstrap standard, la soglia consueta è 80% o più, mentre 70% è una soglia più vecchia e meno rigorosa. Per il bootstrap ultrarapido, usa 95%. Non riportare mai un valore UFBoot e uno di bootstrap standard sulla stessa scala.
Due specie sono affiancate alle punte. Sono parenti stretti?
Non necessariamente. Ruota un nodo qualsiasi e l'ordine delle punte cambia, mentre l'albero resta identico. Segui entrambe le punte verso il basso fino al nodo in cui si incontrano e confronta quel nodo con le alternative. Questo è l'unico test.